SlideServe
Menu
Préférences
© SlideServe · v2026

Comprehensive Analysis of Genomic Sequences Using Multiple Bioinformatics Tools
gavivi avatar
2 diapositives · 174 Views · Jul 30, 2014

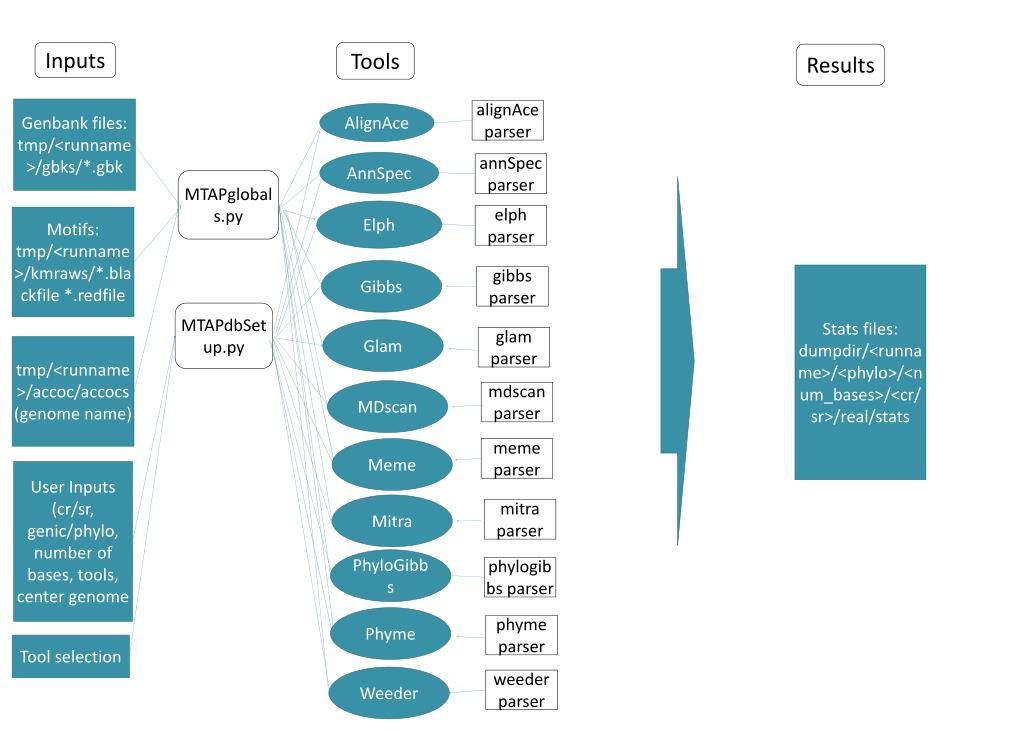
This project involves the systematic analysis of genomic sequences through the integration of various bioinformatics tools designed for motif discovery, phylogenetic analysis, and statistical evaluations. Key components include AlignAce for alignment, Gibbs for motif detection, and Weeder for sequence analysis. The results are aggregated and analyzed, capturing metrics such as true positives and false positives, to enhance genomic research. The workflow facilitates high-throughput processing and can be customized based on user inputs, including genomic names and specific parameters.
Comprehensive Analysis of Genomic Sequences Using Multiple Bioinformatics Tools - slide 1
01 / 2Comprehensive Analysis of Genomic Sequences Using Multiple Bioinformatics Tools
1 / 17

Télécharger la présentation

Comprehensive Analysis of Genomic Sequences Using Multiple Bioinformatics Tools
Une image / un lien ci-dessous est fourni (tel quel) pour télécharger la présentation

Politique de téléchargement : le contenu du site vous est fourni TEL QUEL pour votre information et votre usage personnel ; il ne peut être vendu, concédé sous licence ni partagé sur d’autres sites sans l’accord de son auteur.Le contenu vous est fourni TEL QUEL, pour votre information et votre usage personnel uniquement. Téléchargez la présentation en cliquant sur ce lien. Lors du téléchargement, si vous ne parvenez pas à télécharger une présentation, l’éditeur a peut-être supprimé le fichier de son serveur.Pendant le téléchargement, si vous ne parvenez pas à obtenir une présentation, le fichier a peut-être été supprimé par l’éditeur.

F I N

Plus de contenu associé

Transcription de la présentation
  1. Inputs Tools Results Genbank files: tmp/<runname>/gbks/*.gbk alignAce parser AlignAce AnnSpec annSpec parser MTAPglobals.py Elph elph parser Motifs: tmp/<runname>/kmraws/*.blackfile *.redfile Gibbs Stats files: dumpdir/<runname>/<phylo>/<num_bases>/<cr/sr>/real/stats gibbs parser MTAPdbSetup.py Glam glam parser tmp/<runname>/accoc/accocs (genome name) MDscan mdscan parser Meme meme parser User Inputs (cr/sr, genic/phylo, number of bases, tools, center genome Mitra mitra parser PhyloGibbs phylogibbs parser Phyme phyme parser Tool selection Weeder weeder parser

  2. Inputs Tools Results Sequence to be analyzed alignAce parser AlignAce AnnSpec annSpec parser MTAPglobals.py Elph elph parser Motifs Gibbs Stats files: (number of true positives, true negatives, and false positives) gibbs parser MTAPdbSetup.py Glam glam parser Name of genome to be analyzed MDscan mdscan parser Meme meme parser User Inputs (genic/phylo, number of bases, tools) Mitra mitra parser PhyloGibbs phylogibbs parser Phyme phyme parser Tool selection Weeder weeder parser